Maladie de Charcot ou Sclérose Latérale Amyotrophique (SLA)
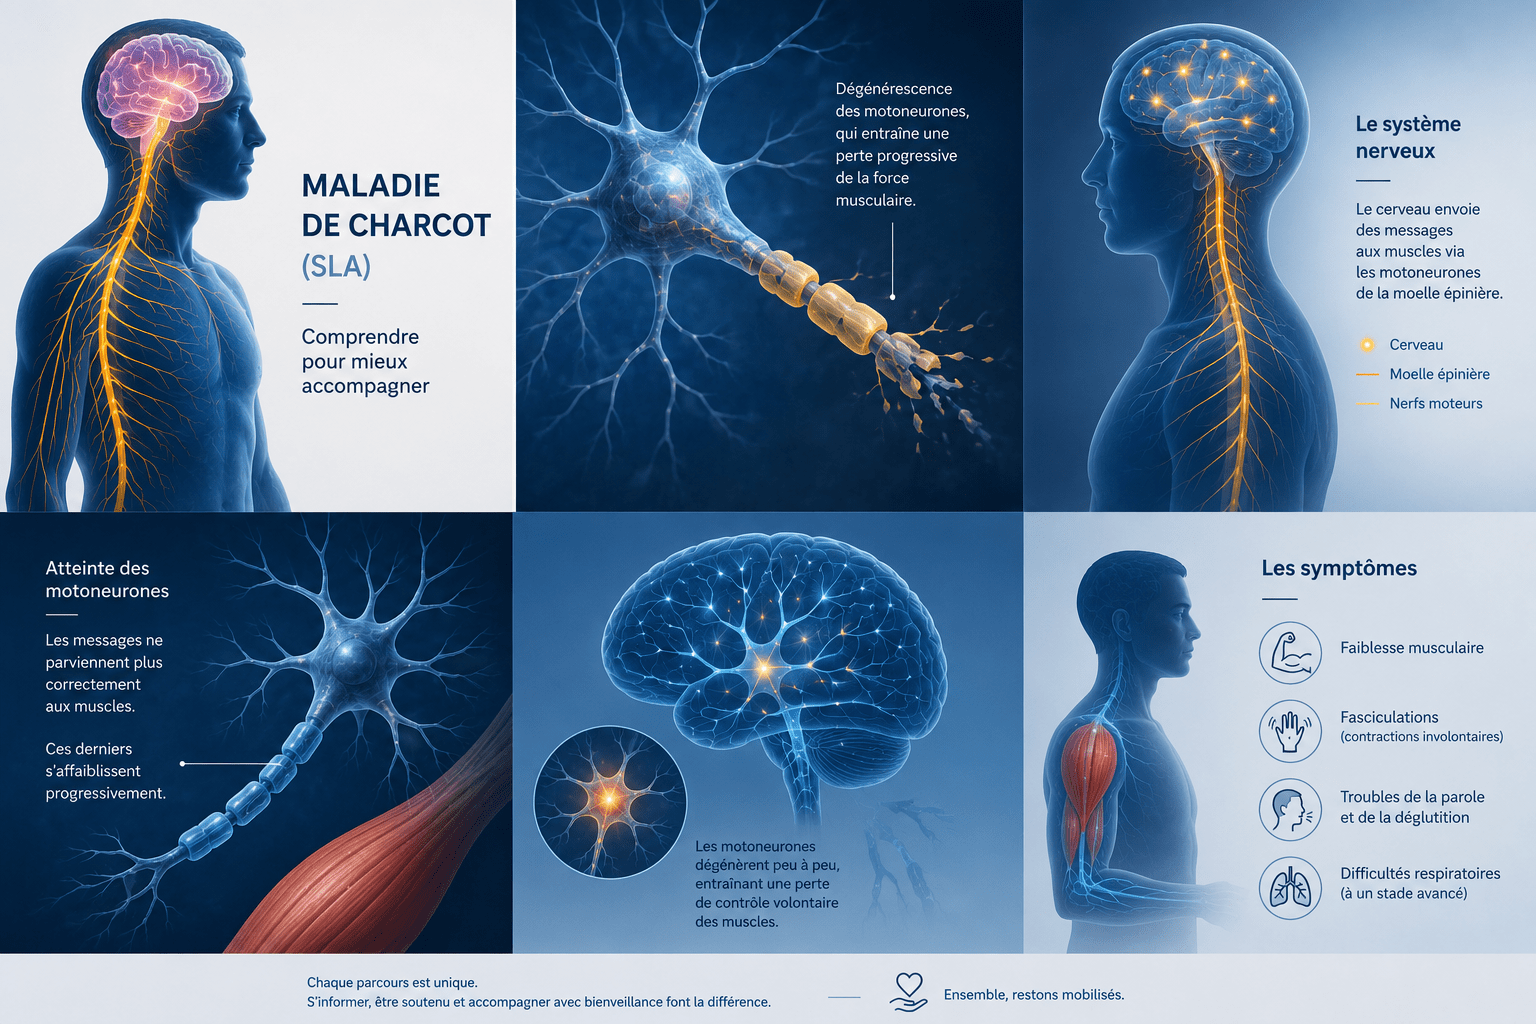
La sclérose latérale amyotrophique (SLA), également appelée maladie de Charcot, est une maladie neurodégénérative progressive caractérisée par la dégénérescence des motoneurones centraux et périphériques. Son évolution entraîne une perte progressive des fonctions motrices, tout en préservant généralement les capacités sensitives. Les progrès de la prise en charge multidisciplinaire ont permis d’améliorer la qualité de vie et, dans certains cas, la survie des patients. Toutefois, l’accompagnement repose autant sur l’expertise des professionnels que sur l’engagement quotidien des aidants.
Épidémiologie
La SLA est une maladie rare dont l’incidence est estimée entre 2 et 3 nouveaux cas pour 100 000 habitants par an. –En France, environ 8 000 personnes vivent avec cette pathologie.
L’âge moyen de début se situe autour de 60 ans, bien que des formes plus précoces existent.
Physiopathologie : comprendre la maladie
La SLA résulte de la destruction progressive :
des motoneurones corticaux (1er neurone moteur)
- des motoneurones spinaux et bulbaires (2e neurone moteur)
Plusieurs mécanismes sont impliqués :
- excitotoxicité liée au glutamate
- stress oxydatif
- dysfonction mitochondriale
- agrégation protéique (TDP-43 notamment)
- neuroinflammation
- facteurs génétiques (C9orf72, SOD1, TARDBP, FUS…)
Environ 90 % des cas sont sporadiques, tandis que 10 % sont familiaux (héréditaires).
Manifestations cliniques
Les premiers symptômes varient selon les patients.
Forme spinale
- faiblesse d’un membre
- maladresse
- amyotrophie
- fasciculations
- crampes
Forme bulbaire
- dysarthrie
- dysphagie
- troubles de la mastication
- hypersialorrhée
Évolution
L’évolution est marquée par une faiblesse musculaire progressive conduisant à une perte d’autonomie, des troubles de la parole, de la déglutition puis de la respiration. Malgré son caractère incurable à ce jour, les stratégies thérapeutiques ont considérablement évolué, plaçant désormais la qualité de vie au centre de la prise en charge.
Au fil des mois apparaissent :
- perte de la marche
- dépendance pour les transferts
- insuffisance respiratoire
- troubles nutritionnels
- fatigue chronique
Les fonctions intellectuelles restent souvent conservées, même si environ 30 à 50 % des patients présentent des troubles cognitifs ou comportementaux de type frontotemporal, avec une démence frontotemporale dans une minorité des cas.
Diagnostic
Le diagnostic repose sur :
- l’examen neurologique
- l’électromyogramme (EMG)
- l’IRM cérébrale et médullaire (principalement pour éliminer d’autres causes)
- les explorations respiratoires
- parfois l’analyse génétique
Le délai diagnostique demeure souvent supérieur à 10 mois.
Les traitements actuels
À ce jour, aucun traitement curatif n’existe.
Les médicaments disponibles permettent principalement de ralentir modestement la progression de la maladie chez certains patients.
Ils comprennent notamment :
- riluzole
- edaravone
Les traitements symptomatiques concernent :
- douleurs
- spasticité
- hypersialorrhée
- troubles du sommeil
- anxiété
- constipation
- dyspnée
La prise en charge multidisciplinaire
Les études montrent qu’un suivi dans un centre spécialisé améliore la survie et la qualité de vie.
L’équipe comprend généralement :
- neurologue
- médecin de médecine physique
- pneumologue
- diététicien
- orthophoniste
- kinésithérapeute
- ergothérapeute
- psychologue
- infirmier coordinateur
- assistant social
- équipe de soins palliatifs
La place des professionnels
Kinésithérapeute
Objectifs :
- entretien articulaire
- prévention des rétractions
- confort
- éducation respiratoire
L’exercice doit rester modéré afin d’éviter le surmenage musculaire.
Ergothérapeute
Son rôle est majeur.
Il intervient pour :
- l’évaluation du domicile
- les aides techniques
- les fauteuils roulants
- la communication assistée
- les adaptations environnementales
Orthophoniste
Elle intervient précocement pour :
- préserver la communication
- maintenir une alimentation sécurisée
- anticiper les dispositifs de communication alternative
Infirmiers
Ils assurent :
- surveillance clinique
- coordination des soins
- soutien thérapeutique
- éducation du patient et de la famille
Les enjeux respiratoires
L’insuffisance respiratoire représente la principale cause de décès.
La surveillance repose sur :
- capacité vitale
- pression inspiratoire maximale
- gaz du sang
- oxymétrie nocturne
La ventilation non invasive (VNI) améliore :
- le sommeil
- la qualité de vie
- la survie chez de nombreux patients.
Nutrition et déglutition
La dénutrition accélère la progression fonctionnelle.
Les objectifs sont :
- maintenir le poids
- adapter les textures
- limiter les fausses routes
- envisager une gastrostomie avant une dégradation respiratoire importante
Les aidants : partenaires essentiels
Les proches assurent souvent :
- les transferts
- les repas
- la toilette
- la communication
- l’organisation des soins
- le soutien psychologique
Cette implication expose à :
- épuisement
- anxiété
- dépression
- isolement social
Les professionnels doivent évaluer régulièrement la charge des aidants.
Communication avec le patient
Quelques principes :
- respecter le rythme du patient
- maintenir son autonomie décisionnelle
- utiliser des supports adaptés
- anticiper les difficultés d’élocution
Les nouvelles technologies (commande oculaire, synthèse vocale, intelligence artificielle) améliorent considérablement les possibilités de communication.
Les soins palliatifs précoces
Contrairement aux idées reçues, les soins palliatifs ne concernent pas uniquement la fin de vie.
Ils permettent :
- un meilleur contrôle des symptômes
- une planification anticipée
- un soutien psychologique
- un accompagnement familial
Les recommandations internationales encouragent leur intégration dès le diagnostic ou au début de la perte fonctionnelle.
Perspectives de recherche
Les axes actuellement explorés comprennent :
- thérapies géniques
- oligonucléotides antisens
- immunothérapie
- cellules souches
- biomarqueurs sanguins
- intelligence artificielle pour le suivi clinique
- télémédecine
Les résultats restent encourageants, mais nécessitent encore des validations à grande échelle.
Recommandations pratiques pour les professionnels
Une prise en charge optimale repose sur plusieurs principes :
- annoncer le diagnostic avec empathie et clarté ;
- coordonner les interventions des différents professionnels ;
- anticiper les complications respiratoires et nutritionnelles ;
- évaluer régulièrement les besoins du patient et de ses aidants ;
- encourager les directives anticipées et les discussions sur les objectifs de soins ;
- favoriser le maintien de l’autonomie grâce aux aides techniques et aux technologies de communication.
Conclusion
La SLA demeure une maladie grave, complexe et évolutive. Néanmoins, les avancées de la prise en charge multidisciplinaire permettent aujourd’hui d’améliorer significativement le confort, l’autonomie et la qualité de vie des personnes concernées. Les aidants jouent un rôle indispensable, mais leur engagement nécessite un soutien structuré afin de prévenir l’épuisement. Les progrès de la recherche, notamment en génétique, en thérapies ciblées et en technologies d’assistance, ouvrent des perspectives encourageantes. Dans l’attente de traitements curatifs, une approche centrée sur la personne, fondée sur la coordination des soins, l’anticipation des besoins et le respect des choix du patient, demeure la pierre angulaire de l’accompagnement.


Méthodes de diagnostic
l'examen neurologique
l'électromyogramme (EMG)
l'IRM cérébrale et médullaire (principalement pour éliminer d'autres causes)
les explorations respiratoires
parfois l'analyse génétique
Le délai diagnostique demeure souvent supérieur à 10 mois.
Les symptômes
Dépendance pour les transferts
Insuffisance respiratoire
Troubles nutritionnels
Fatigue chronique